Physiopathologie
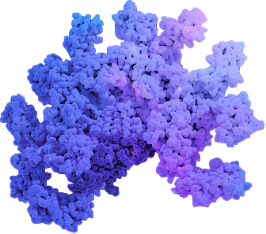
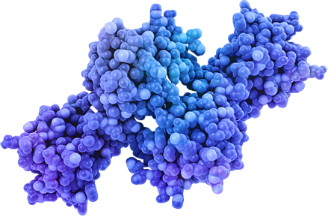
La transthyrétine (TTR), une protéine tétramérique produite dans le foie, sert au transport de la thyroxine et du rétinol dans le plasma. Chez les patients atteints d’ATTR, des tétramères instables de la TTR peuvent se dissocier en raison de mutations génétiques ou de l’âge et se replier anormalement pour former des fibrilles amyloïdes. Ces fibrilles peuvent ensuite s’accumuler dans les tissus et les organes de tout l’organisme et déclencher toute une constellation de symptômes2-4
À la source : le foie2-5
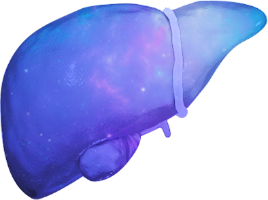


Foie
(où a lieu 90 % de la production de TTR)
(où a lieu 90 % de la production de TTR)
Les tétramères de TTR sont déstabilisés
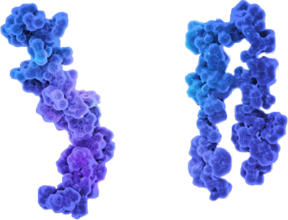
Les tétramères se dissocient en monomères
Les monomères se replient de façon anormale et s’assemblent en fibrilles amyloïdes
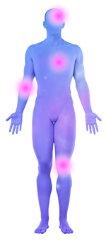
Les fibrilles amyloïdes se déposent dans tout l’organisme
À risque : plusieurs organes et tissus6

Nerfs périphériques et autonomes
Cœur
Tractus gastro-intestinal
Reins
Yeux
Tissu conjonctif
ATTR héréditaire vs ATTR de type sauvage
Il existe deux types d’ATTR : héréditaire ou sauvage. L’amyloïdose héréditaire à transthyrétine (ATTRh) est une maladie génétique de transmission autosomique dominante avec une pénétrance variable. Des mutations du gène TTR entraînent la formation de protéines anormales. L’ATTR de type sauvage (ATTRts) se développe avec l’âge lorsque les tétramères normaux de la TTR deviennent instables et passent à l’état amyloïdogénique1,2,4.

EN SAVOIR PLUS SUR LES DIFFÉRENCES ENTRE L’ATTR HÉRÉDITAIRE ET L’ATTR DE TYPE SAUVAGE :
QU’EST-CE QUE L'ATTRh?
- La maladie apparaît habituellement après l’âge de 30 ans2,7
- Elle est caractérisée par une polyneuropathie (PN) sensitivo-motrice, une neuropathie autonome, une PN à petites fibres, un syndrome du tunnel carpien et/ou une cardiomyopathie, mais peut aussi englober une constellation de symptômes polysystémiques1,4,8
- La survie médiane à partir du moment du diagnostic est de 8 à 10 ans pour les patients chez qui la PN est prédominante et de 2,5 à 3,5 ans pour les patients chez qui la cardiomyopathie est prédominante2
- Aussi appelée ATTRv (pour « variant »)1
QU’EST-CE QUE L'ATTRts?
- Les patients sont habituellement âgés de plus de 60 ans et de sexe masculin4
- Elle est caractérisée principalement par des symptômes cardiaques, mais peut inclure la neuropathie sensitivo-motrice, la neuropathie autonome, le syndrome du tunnel carpien, la sténose spinale et d’autres manifestations musculo-squelettiques1
- La survie médiane à partir du moment du diagnostic est d’environ 3,5 ans; l’insuffisance cardiaque est la cause principale de décès2,7
QU’EST-CE QUE L'ATTRh?
- La maladie apparaît habituellement après l’âge de 30 ans2,7
- Elle est caractérisée par une polyneuropathie (PN) sensitivo-motrice, une neuropathie autonome, une PN à petites fibres, un syndrome du tunnel carpien et/ou une cardiomyopathie, mais peut aussi englober une constellation de symptômes polysystémiques1,4,8
- La survie médiane à partir du moment du diagnostic est de 8 à 10 ans pour les patients chez qui la PN est prédominante et de 2,5 à 3,5 ans pour les patients chez qui la cardiomyopathie est prédominante2
- Aussi appelée ATTRv (pour « variant »)1
QU’EST-CE QUE L'ATTRts?
- Les patients sont habituellement âgés de plus de 60 ans et de sexe masculin4
- Elle est caractérisée principalement par des symptômes cardiaques, mais peut inclure la neuropathie sensitivo-motrice, la neuropathie autonome, le syndrome du tunnel carpien, la sténose spinale et d’autres manifestations musculo-squelettiques1
- La survie médiane à partir du moment du diagnostic est d’environ 3,5 ans; l’insuffisance cardiaque est la cause principale de décès2,7
Utiliser le dépistage génétique pour différencier l’amyloïdose héréditaire à transthyrétine (ATTRh) de l’amyloïdose à transthyrétine de type sauvage (ATTRts) et pour réaliser un test de dépistage chez les membres de la famille à risque3,8
À propos de L’ATTRh-PN
LA PROGRESSION DE L’ATTRh-PN EST RAPIDE ET INVALIDANTE1,8.
STADE 1 8
Marche sans aide

Légère neuropathie bilatérale au niveau des membres inférieurs
STADE 2 8
Marche avec aide
Progression vers une neuropathie proximale et/ou une neuropathie au niveau des membres supérieurs
STADE 38
Confinement à un fauteuil roulant ou au lit
MORTALITÉ
L’espérance de vie est de 8 à 10 ans à compter du diagnostic2
Polyneuropathie dans les cas d’ATTR :
- Elle peut survenir en cas de maladie de type sauvage (ATTRts), mais elle est plus sévère en cas de maladie héréditaire (ATTRh)2.
- Elle peut être de 15 à 20 fois plus rapide que la neuropathie diabétique9.
- Elle peut progresser rapidement d’un picotement douloureux à une faiblesse et à une difficulté à marcher6.
- Elle comprend habituellement le dysfonctionnement autonome, même si les symptômes peuvent être subcliniques et/ou que le patient est réticent à les mentionner au début de la maladie (p. ex., dysfonction érectile ou manifestations GI)8.
Le dépistage actif des symptômes autonomes, caractéristiques de L’ATTRh, peut aider à diagnostiquer la maladie avant une progression irréversible8,10
À propos de L’ATTR-CM
DANS LES CAS D’ATTR-CM, LES SYMPTÔMES CARDIAQUES INDIQUENT UNE MALADIE À UN STADE AVANCÉ11
STADE A11
Dépôts amyloïdes et symptômes extracardiaques
STADE B11
IC clinique précoce (dyspnée, FA, arythmies, etc.)
STADE C11
IC restrictive
STADE D11
IC en phase terminale
MORTALITÉ
L’espérance de vie est de 2,5 à 3,5 ans à compter du diagnostic2,7

Si un patient atteint d’insuffisance cardiaque présente certaines caractéristiques atypiques, il convient de soupçonner une ATTR1,3 :
• Des symptômes, principalement du côté droit (p. ex. veine jugulaire distendue, anorexie, troubles gastro-intestinaux)
• L’épaississement inexpliqué de la paroi ventriculaire gauche
• Une sténose aortique à faible débit et à faible gradient avec préservation de la FEVG chez les patients âgés de plus de 60 ans
À propos de L’ATTRh à phénotype mixte
L’ATTRh À PHÉNOTYPE MIXTE EST PLUS COURANTE QUE VOUS POURRIEZ LE PENSER1,9
Bien que les patients puissent présenter surtout des symptômes de PN ou des symptômes de CM, L’ATTRh est une maladie systémique qui se manifeste, chez une proportion importante de patients, par un mélange de symptômes de ces maladies1,8,9
Jusqu’à 80 %
DES PATIENTS ATTEINTS D’ATTRh
PRÉSENTENT UNE FORME MIXTE AVEC
PN ET CM, SELON LA MUTATION9
Les symptômes de nature multisystémique sont un signal d’alarme évoquant l’ATTRh, un dysfonctionnement autonome étant présent dans presque toutes les mutations8,10

La consultation multidisciplinaire est essentielle étant donné qu’on peut s’attendre à une ATTRh à phénotype mixte chez environ
80 % des patients (selon la mutation)9,12
Abonnez-vous aux courriels d’AstraZeneca(AZ Mail)
Abonnez-vous à AZ Mail pour rester en contact avec votre ou vos représentants et recevoir des communications d’AstraZeneca.
3 raisons de s’abonner :
Pour accéder facilement à des outils pour les patients Le matériel éducatif que vous demandez est acheminé dans votre boîte aux lettres, prêt à être imprimé ou envoyé par courriel.
Pour ne pas manquer les activités éducatives qui pourraient vous intéresser Les invitations électroniques sont directement transférées de votre boîte aux lettres à votre calendrier.
Pour rester informé Recevez les dernières actualités sur nos produits et plus encore.